Translate

Météo

MeteoMedia
Affichage des articles dont le libellé est Génétique. Afficher tous les articles

13 sept. 2017

Porphyrie - "mordus par vampires"

PorphyriePoint de départ

La porphyrie est une maladie héréditaire due à un problème de synthèse de l'hémoglobine, la protéine des globules rouges du sang et qui sert à fixer l'oxygène. C'est une maladie rare qui atteint une personne sur 50.000. Elle se transmet de génération en génération sur le mode dominant, et le gène atteint se trouve sur les autosomes. En clair cela veut dire que la maladie se retrouve à chaque génération et qu'il suffit que l'un des parents ait la maladie pour qu'elle risque de se transmettre aux enfants dans 50% des cas. Le trouble est l'accumulation de porphyrines dans le sang par incapacité à mener à son terme la dégradation de l'hémoglobine.
Les porphyries sont un groupe de troubles de la voie de biosynthèse de l’hème présentant des symptômes neuroviscéraux, des lésions cutanées ou les deux. Toutes les porphyries proviennent d’un déficit partiel d’une des enzymes de la biosynthèse de l’hème (figure 1) et, excepté pour la porphyrie cutanée tardive, sont pour la plupart des maladies héréditaires monogéniques de transmission autosomique dominante. Le diagnostic clinico-biologique des porphyries nécessite l’identification des profils uniques de la surproduction des précurseurs de l’hème résultant de chaque déficit enzymatique.
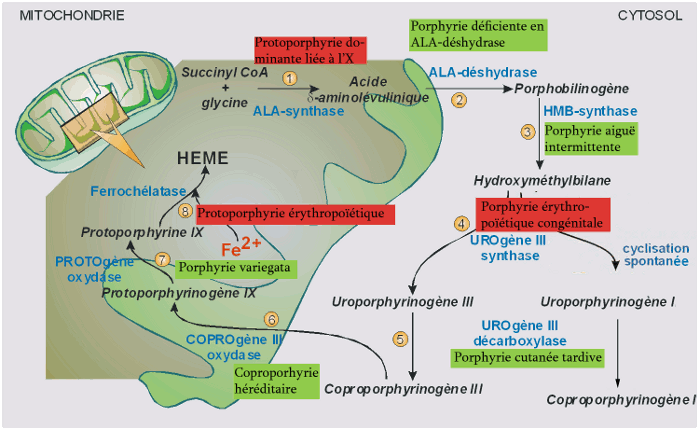
Figure 1 : biosynthèse de l’hème et porphyries associées.

                        porphyries hépatiques        
               porphyries érythropoïétiques                       
Toutes les porphyries autosomiques dominantes montrent une pénétrance clinique incomplète. La majorité (90% parmi les familles suivant les dernières estimations) de ceux ayant hérité d’une porphyrie reste asymptomatique durant toute leur vie mais on ne peut prédire quels individus entrent dans cette catégorie. Les termes latent ou présymptomatiques sont utilisés pour décrire les individus, quelque soit leur âge, n’ayant jamais eu de symptômes de porphyrie bien que présentant la mutation familiale. Le terme rémission est utilisé pour décrire les individus chez qui les symptômes de la porphyrie ont été résolus.

Porphyries aigües

  • Porphyrie aigüe intermittente
  • Porphyrie variegata
  • Coproporphyrie héréditaire
  • Porphyrie déficiente en δ aminolevulinate déshydrase
Les porphyries hépatiques aigües: la Porphyrie aigüe Intermittente (PAI), la Porphyie Variegata (PV) et la Coproporphyrie Héréditaire(CH)) sont caractérisées par des crises neuroviscérales aigües épisodiques qui peuvent exceptionnellement être fatales. Les crises aigües sont très rares avant la puberté, elles débutent habituellement entre 15 et 35 ans, principalement chez la femme. La majorité des patients ont une ou quelques crises, suivies par une rémission complète mais des crises récurrentes, qui peuvent parfois être liées au cycle menstruel chez la femme, apparaissent dans moins de 10% des cas. Les crises sont souvent déclenchées par les médicaments, l’alcool, les facteurs endocrinens, les infections ou les restrictions caloriques (jeûne).
La PAI est la plus fréquente des porphyries aigües. Sa prévalence est estimée à 1/10 000 en Europe(*).Les crises neuroviscérales sont les principales manifestations cliniques, les lésions cutanées n’apparaissant jamais. Elle est due au déficit partiel en activité de la PBGD responsable d’une accumulation de précurseurs.
Environ 60% des patients atteints de PV présentent seulement des lésions cutanées, 20% des crises neuroviscérales sans signe cutané et 20% les deux simultanément. La PV a une prévalence d’environ un tiers par rapport à la PAI dans la majorité des pays européens.
La CH est la moins commune des porphyries aigües. La majorité des patients présentent des crises aigües accompagnées dans 30% des cas de lésions cutanées. Les lésions cutanées seules sont rares dans la CH.

Cette PHA, ou porphyrie de Doss, est rarissime. Seulement sept patients ont été diagnostiqués en Europe depuis sa description en 1979. Tous ont développé des crises aigües neuroviscérales, parfois dès l’enfance, avec/ou des neuropathies périphériques.

Porphyries non aigües

  • Porphyrie cutanée tardive
  • Porphyrie érythropoïétique congénitale
  • Protoporphyrie érythropoïétique
  • Protoporphyrie érythropoïétique dominante liée à l’X
La PCT est une porphyrie cutanée (peau fragile, bulleuse, hypertrichose, pigmentation) qui peut être acquise (type I, 80% des cas) ou héritée (type II, 20% des cas) de façon autosomique avec une faible pénétrance. La majorité des patients ont des dommages sous-jacents des cellules hépatiques avec une surcharge en fer, très fortement associée avec l’alcool, l’hépatite C et les mutations du gène de l’hémochromatose (HFE).
La PEC est une affection autosomique récessive rare. Plus de 200 cas ont été diagnostiqués en Europe (*). La majorité des patients ont les symptômes peu après la naissance et ont une sévère photosensibilité, une érythrodontie et une anémie hémolytique. La greffe de moëlle osseuse est le seul traitement efficace.
La PPE est une maladie autosomique dominante avec une faible pénétrance. Sa prévalence est estimée à 9/10 000 en Europe(*). Chez la plupart des patients, l’expression clinique nécessite une co-transmission d’un allèle faible présent dans environ 10% de la population. C’est la seule porphyrie présentant une photosensibilité aigüe sans fragilité cutanée ni bulles, commençant dès la petite enfance. Les complications hépatiques, dûes à l’accumulation de protoporphyrines dans les hépatocytes, se produisent dans moins de 2% des cas.
La PPEDLX est une maladie dominante liée à l’X. Les signes cliniques sont exactement les mêmes que ceux observés avec la PPE.

Autres porphyries

Des variants rares des porphyries autosomiques dominantes surviennent dans lesquels des mutations dans les gènes du HMBS (PAI homozygotes), du CPO (harderoporphyrie et CH homzygote), de l’UROD (porphyrie hépatoérythropoïétique) ou de la PPOX (porphyrie variegata homozygote) ont été identifiés dans les deux allèles. Ils entraînent des symptômes dès la petite enfance et la majorité est plus sévère que chez leur équivalent hétérozygote.

Les signes

  • Les protoporphyries : petites réactions de la peau à type de rougeurs ou d'éruption, à la suite de l'exposition au soleil.
  • La porphyrie intermittente aiguë : douleurs abdominales violentes survenant par crises à l'âge adulte avec crampes, faiblesses musculaires, urines rouges. Tous ces problèmes sont activés par la prise de certains médicaments comme les barbituriques, la pilule, la phénylhydantoïne et les sulfamides. Une liste de médicaments interdits est fournie par le médecin qui suit une personne atteinte de porphyrie.
  • Porphyrie mixte : les troubles cutanés sont alors des bulles lors de l'exposition au soleil.
  • Maladie de Günther : c'est une porphyrie qui se transmet de façon récessive (elle peut sauter des générations) problèmes de peau au soleil, coloration rouge des dents, anémie hémolytique .

Traitement

Le dosage des porphyrines dans les urines montre son élévation. Éviter le soleil et les médicaments déclenchant les crises est une obligation. Quant au traitement spécifique, il n'est pas évident : on peut proposer la prise de glucose en cas de crise.

7 janv. 2016

Une prédisposition génétique favoriserait le zona


Une prédisposition génétique favoriserait le zona

D'après une nouvelle étude, certains individus auraient une vulnérabilité génétique qui les prédisposeraient à attraper un zona, une maladie virale qui se caractérise par une éruption cutanée douloureuse et foudroyante.

Le zona tend à se transmettre dans les familles, ce qui indique que ces individus pourraient avoir une vulnérabilité génétique supérieure à cette maladie virale qui se caractérise par une éruption cutanée douloureuse et foudroyante, d’après ce que des chercheurs ont indiqué lundi.


Ces chercheurs ont étudié 1027 individus traités à la clinique de Houston entre 1992 et 2005, dont la moitié avaient un zona et l’autre moitié avaient des maladies de la peau autres qu’un zona.

Les personnes souffrant d’un zona étaient environ quatre fois plus susceptibles que les autres d’avoir eu un membre proche de leur famille aussi atteint par la maladie. Dans l’ensemble, 39.3% des patients souffrant d’un zona avaient un parent proche souffrant également de la maladie, alors que 10,5% des patients n’ayant pas de zona mais une autre maladie de la peau avaient un parent proche souffrant du zona.


Le zona est une dermatose virale fréquente, due au même virus que la varicelle.

L'affection se complique essentiellement de douleurs qui peuvent devenir chroniques et invalidantes.


Le zona est une maladie virale due à une réactivation du virus varicelle-zona ou VZV, pour Varicella Zoster Virus, appartenant à la famille des herpes virus, qui est le virus responsable de la varicelle.


Le zona est plus souvent marqué par des douleurs, pouvant même se montrer invalidantes dans les territoires atteints (territoire radiculaire), même après la guérison : on parle alors de douleurs post zostériennes, qui sont à classer dans les douleurs de type neurologique (douleur de désafférentation). Les douleurs sont aussi décrites comme une sensation de brûlure.


Les lésions apparaissent par poussées successives, mais limitées au territoire sensitif touché (topographie radiculaire dans le territoire du ganglion sensitif où la réactivation du virus s'est produite) : il en résulte ainsi des lésions d'âges différents, mélangeant ainsi des microvésicules, vésicules et pustules avec des croûtes sur des placards érythémateux. Ces vésicules ont des parois flasques et se remplissent d'un liquide purulent. Les croûtes tombent au bout de sept jours.


Les médecins ont cherché à savoir pourquoi certains individus attrapaient un zona et d’autres non. Ces découvertes pourraient permettre d’apporter quelques réponses.


« Vingt pour cent des individus développent un zona et 80% ne l’attrapent pas, quel que soit leur âge ou leur durée de vie » a déclaré le  Dr. Stephen Tyring de l’Université du Texas, un des chercheurs qui a participé à l’étude.


« Nous pouvons nous demander ce qu’ont ces 20% de différent. Il semble que la prédisposition familiale, qui peut se traduire par une fragilité génétique, soit un facteur significatif » a indiqué Stephen Tyring.


« Depuis que nous avons un vaccin pour prévenir le zona, nous pouvons demander à ceux qui ont eu un parent proche infecté de se faire vacciner » a indiqué Stephen Tyring.

L’étude a été publiée dans le journal Archives of Dermatology

26 déc. 2014

La phénylcétonurie (PKU)

La Phénylcétonurie est une maladie autosomique récessive et fait partie des maladies métaboliques congénitales (« ou erreurs innées du métabolisme des acides aminés ») qui sont des maladies orphelines.
La phénylcétonurie a été décrite pour la première fois en 1934 par le Docteur Norvégien AsbjØrn FØlling, mais ce n’est que 20 ans plus tard, en 1954, que le Professeur Horst Bickel évoque la mise en place d’un régime pauvre en phénylalanine.
Il faudra attendre 1962, pour que le Docteur Robert Guthrie, mette au point le dépistage…
« La phénylcétonurie est une maladie héréditaire du métabolisme, caractérisée par un déficit en phénylalanine hydroxylase (PAH) »
La PAH est une enzyme nécessaire à la transformation de la phénylalanine (PHE) en tyrosine (TYR), cette transformation contribuant au maintien du bon état de santé (structure de l’organisme…).
En absence de PAH, la phénylalanine s’accumule de façon physiopathologique dans le corps humain.

Qu’est-ce que la phénylalanine ?

La phénylalanine est un des 8 acides aminés essentiels (AAE), qui ne peuvent être fabriqués par l’organisme. Incapable de les synthétiser, ils doivent être apportés par l’alimentation. La phénylalanine est donc consommée chaque jour, par des millions de personnes, on en trouve par exemple dans l’aspartame (ingrédient utilisé en substitution du sucre dans certains produits dits « allégés »).
En cas de défaillance ou de non-présence de la PAH, le taux plasmatique de phénylalanine (ou la phénylalaninémie) grimpe et dérègle le bon fonctionnement de l’organisme (pour 2% des cas, le problème vient du cofacteur de la PAH).
L’augmentation de la phénylalaninémie est responsable de la toxicité et de la symptomatologie caractérisée par des troubles neurologiques graves.
En parallèle, une hypopigmentation des phanères (ongles, peau très pâle…) se révèle être un très bon indicateur de cette pathologie.

Quand parler de phénylcétonurie ?

La phénylcétonurie est admise lorsque : le taux de phénylalanine > 20 mg/dl (1200µmol/l)
« Mais moi, à 10 mg, je suis phénylcétonurique ou pas ? »

Classification

Elle est faite en fonction de l’activité résiduelle de l’enzyme et du taux de phénylalanine dans le sang :
  • PCU typique ou classique (activité <1%), taux > 20 mg/dl (1200µmol/l)
  • PCU atypique ou modérée (activité 1-5%), taux entre 10mg/dl (600µmol/l) et 20mg/dl
  • Hyperphénylalaninémie (activité >5%), taux < 10mg / dl : il faut impérativement informer la famille (pour surveiller et ainsi protéger les générations futures) mais un régime alimentaire strict n’est pas mis en place.

Fréquence de la phénylcétonurie

La phénylcétonurie est une maladie autosomique récessive et fait partie des maladies orphelines rares. En France, un enfant sur 17 000 naît avec cette pathologie (NIH, 2006 ). En Europe, cette valeur oscille entre 1/4 000 et 1/40 000. Les Américains semblent beaucoup plus touchés car la prévalence est d’un enfant sur 10 000 à un sur 15 000.

Nécessité de prise en charge

La phénylcétonurie est, parmi les maladies métaboliques, celle qui possède la plus forte prévalence.
Bien qu’étant une maladie rare, il est aujourd’hui indispensable de prendre en charge les patients phénylcétonuriques et ce dès un test positif.

Alimentation chez l’enfant

Pour le nouveau-né dépisté, le but majeur de la prise en charge est de diminuer sa concentration sanguine en PHE de façon acceptable. Une alimentation lactée en très faible dose, complémentée de produits sans PHE apportant le reste des nutriments de l’organisme, est donc indispensable à un bon épanouissement. L’évolution des quantités de PHE consommées est très surveillée suivant les besoins de chacun.

Quand arrêter le régime ?

Pendant la croissance, il est conseillé de faire perdurer ce régime pour le bien-être du malade.
Certains spécialistes recommandent même de le poursuivre tout au long de la vie.
En complément du régime, des mesures du taux de PHE dans le sang sont effectuées. Ces tests permettent, si besoin, des ajustements du régime.
Jusqu’à 4 ans, les tests ont lieu toutes les semaines. Les taux deviennent alors plus stables et les tests s’espacent dans le temps.
« Des tests tout au long de la vie ? »

Phénylcétonurie et grossesse

Il est reconnu que les nouveaux nés de mères phénylcétonuriques non traitées présentent un retard mental, une microcéphalie ou des malformations diverses.
Grâce à la reprise d’un régime strict dès la période pré-conceptionnelle et durant toute la grossesse, le bébé naîtra tout à fait normalement.
Le régime est identique à celui réalisé pendant la petite enfance.
Vers la 25ème semaine de grossesse, la tolérance maternelle en PHE augmente car le fœtus a développé son activité PAH hépatique, ce qui permet d’élargir le régime.

Phénylcétonurie et autorité de santé

Toutes les maladies métaboliques (y compris la phénylcétonurie) sont prises en charge à 100% par la sécurité sociale.
Les produits hypoprotidiques et les mélanges d’acides aminés pour le traitement de la phénylcétonurie sont dispensés par l’Agence Générale des Equipements et des Produits de Santé (AGEPS). Voir notre boutique.
Voir ci-après tableau de nos produits avec les codes AGEPS.

Un moyen simple de détection

Un enfant phénylcétonurique n’a pas de symptômes particuliers à la naissance. Avant les années 1960, il était donc impossible de savoir lorsqu’un enfant naissait, s’il était atteint ou non par cette pathologie.
Au cours de ces années 60, les premiers dépistages ont été réalisés aux Etats-Unis par le Docteur Robert Guthrie.
Maladie curable, le but du dépistage est donc de prédire la maladie et de permettre très rapidement (au 10ième jour de vie) la mise en place d’un régime contrôlé en phénylalanine.
En France, ce dépistage est systématique depuis 1975 et le test de Guthrie est pratiqué au 3ème jour de vie.

Le test de Guthrie

Grâce à ce test, aujourd’hui en France, une cinquantaine de cas sont décelés chaque année.
Très simple à effectuer, il s’agit simplement de prélever quelques gouttes de sang du talon ou du doigt du bébé et des les recueillir sur du papier buvard.
L’échantillon est alors envoyé dans un laboratoire d’analyse. Test bactériologique, la présence de phénylalanine dans le sang va permettre la prolifération de bactéries sur une gélose (boîte de gel) sur laquelle elles ne se développent pas en temps normal. Une gamme étalon peut alors permettre une analyse quantitative.

Pourquoi dépister ?

« Retard mental, troubles du comportement, épilepsie, psychoses… »
Les troubles associées à la toxicité de la phénylalanine sont nombreux. D’une façon générale, la phénylcétonurie est responsable d’un retard mental important. De nombreuses dérives d’origine cérébrale sont alors possibles : épilepsie, psychoses...
Non dépistés, les phénylcétonuriques ont un teint très pâle. En effet, la phénylalanine n’est pas convertie en tyrosine. Or, la tyrosine rentre dans le processus de fabrication de la mélanine, un pigment qui confère la coloration brunâtre à la peau, la teinte des cheveux et des yeux. De plus, l’excédent de phénylalanine est changé en phénylcétones qui sont excrétés dans les urines. Ces phénylcétones sont responsables de l’odeur particulière de la sueur et de l’urine des enfants atteints de phénylcétonurie. Ils sont aussi à l’origine du nom de cette pathologie.

Que faire en cas de phénylcétonurie avérée ?

Le seul moyen d’éviter les troubles neurologiques associés à une phénylcétonurie est de se soumettre à un régime strict. Ce régime doit, pour être efficace, commencer dès le début de vie (juste après le dépistage).
Bien sûr, la phénylalanine est un acide aminé essentiel ce qui signifie qu’un apport minimum est nécessaire et même obligatoire. Cependant, une valeur saine chez le sujet sain constituera une valeur pathologique pour la personne présentant une déficience enzymatique.
« On parle pour les phénylcétonuriques de tolérance. »
La tolérance individuelle est l’adaptation en fonction de l’activité résiduelle de l’enzyme et de la croissance :
0.6 mois : 150 à 250mg PHE / J (assurer un apport minimum au début)
6 mois – 5 ans : 250 à 350mg PHE / J
5 ans – adolescence : augmenter la quantité quotidienne progressivement
Pour les phénylcétonuriques, il faut maintenir une phénylalaninémie entre 2 et 5mg/dl (120 à 300 µmol/l).

Principes du régime

  • Limiter les apports en PHE en couvrant les besoins minimums par les aliments naturels (fruits et légumes) : système de part : 1 part = 20mg de PHE. A chaque part correspond un poids de fruit ou légume, selon le nombre de parts autorisées par jour, il faut choisir dans une liste les aliments.
  • Supplémenter avec un mélange d’acides aminés sans PHE, afin d’apporter tous les autres acides aminés, les vitamines, les minéraux et oligo éléments nécessaires à la croissance (voir PhenylAde)
  • Contrôler l’apport énergétique pour que celui-ci soit normal et adapté aux besoins de l’enfant : adjonction d’aliments uniquement lipidiques ou glucidiques et : ou de produits hypoprotidiques (voir boutique)
  • Aliments strictement interdits : viandes, poissons, charcuterie, légumes et fruits secs, céréales et dérivés, aspartam.

Existe-t-il des traitements autres que le régime pour la phénylcétonurie?

  • La thérapie génique est au stade de l’expérimentation animale.
  • La BH4 (cofacteur indispensable à la réaction d’hydroxylation de la PHE en TYR) peut être une solution alternative au régime uniquement pour les patients sensibles à la BH4 (et pas chez la femme enceinte).

21 nov. 2014

Déficit en créatine

Qu'est-ce que le déficit en biosynthèse de la créatine ?

La créatine est une molécule qui permet aux cellules cérébrales et musculaires de se constituer une réserve d’énergie. Le déficit en créatine, ou plus précisément le déficit de la biosynthèse de la créatine, regroupe les 3 maladies qui font que la créatine n’est pas présente en quantité suffisante au niveau cérébral et musculaire. Les symptômes communs à ces maladies sont des difficultés intellectuelles, un retard de langage, une épilepsie, souvent associés à d’autres troubles neurologiques non spécifiques comme une dyspraxie ou des troubles du langage et à une atteinte musculaire de sévérité variable. Un traitement spécifique du déficit par supplémentation en créatine n’est possible que dans 2 de ces 3 maladies, permettant de faire régresser en partie les symptômes.

Pourquoi ?

La créatine est une molécule permettant de stocker de l’énergie au niveau des cellules cérébrales et musculaires. Elle est naturellement produite par le corps humain dans le foie. La maladie fut décrite la première fois en 2001 lorsqu’une quantité anormalement basse de créatine fut retrouvée dans le cerveau de certains patients.

Le déficit en créatine, ou plus précisément le déficit de la biosynthèse de la créatine, regroupe 3 maladies qui provoquent une carence en créatine, et donc en énergie, au niveau cérébral et musculaire. Deux enzymes sont en effet nécessaires pour fabriquer la créatine dans le foie : l’arginine glycine amidinotransférase (AGAT) et la guanidinoacétate méthyltransférase (GAMT); le déficit en l'une de ces enzymes (absente ou fonctionnellement anormale) aboutit à un déficit en créatine. Enfin, la créatine passe dans le sang et rentre dans le cerveau et les muscles en utilisant un transporteur : le transporteur de la créatine (CRTR), qui lui-même peut être défaillant. Les mécanismes plus fins qui expliquent précisément les symptômes de la maladie ne sont pas bien connus, mais résulteraient à la fois de la carence en énergie dans le cerveau et le muscle mais également de l’accumulation anormale, dans ces mêmes organes, de guanidinoacétate, composé toxique produit en grande quantité lorsque la synthèse de la créatine est déficiente.

Quels symptômes et quelles conséquences ?

Ces trois maladies ont un commun des difficultés intellectuelles , une épilepsie et un retard de langage ; leur sévérité peut varier grandement d’un enfant à l’autre.

Ainsi, les difficultés intellectuelles peuvent être modérées chez certains et d’autres fois très sévères ; elles affectent notamment la mémoire et les capacités de raisonnement.
Si l’enfant a une épilepsie, les conséquences en sont variables selon le ou les types d’épilepsie et selon l’efficacité du traitement. (voir fiche Épilepsie).
Les conséquences du déficit en créatine au niveau des muscles sont également variables. Certains enfants n’ont aucun problème moteur. Pour d’autres, l’atteinte motrice peut être responsable d’une fatigabilité, d’une lenteur, voire de troubles de la marche (équilibre précaire, marche difficile) pouvant aller jusqu’à nécessiter l’utilisation d’un fauteuil roulant.

D’autres symptômes sont plus spécifiques de tel ou tel déficit :

1. Dans le déficit en transporteur de la créatinine : le retard de langage semble lié à un problème de coordination motrice de la parole (= dyspraxie motrice, voir fiche Dyspraxie), à des troubles de la phonétique et à des difficultés pour dénommer les images alors que le vocabulaire semble bon. Les enfants sont sociables, bien qu’ils puissent être irritables et/ou présenter des crises d’agitation Les filles ont habituellement des symptômes moins prononcés que les garçons ; certaines peuvent avoir uniquement des problèmes d’apprentissage et des troubles du comportement. Une faiblesse musculaire et une constipation sont les signes de l’atteinte musculaire dans cette maladie.

2. Dans le déficit en AGAT : outre des difficultés intellectuelles, une épilepsie et un retard de langage, les enfants peuvent avoir un comportement proche de celui d’un enfant autiste.

3. Dans le déficit en GAMT : il peut également y avoir des troubles du comportement pouvant ressembler à un autisme. L’enfant peut être agressif envers lui-même en s’infligeant des blessures. La moitié des patients présentent aussi des troubles neurologiques comme une faiblesse musculaire et/ou des mouvements anormaux (tremblements, problème de coordination des mouvements y compris pour la parole, dystonie).


Quelques chiffres

Ce groupe de maladie fut décrit la première fois en 2001. La prévalence et l’incidence de ces maladies ne sont de ce fait pas bien connues.
Selon certaines études, le déficit en transporteur de la créatine pourrait toucher 2% des garçons et ainsi être une cause majeure de retard psychomoteur, alors que pour les déficits en GAMT et en AGAT seuls quelques cas ont été rapportés dans le monde.


Traitement

Les enfants ayant un déficit en GAMT ou en AGAT peuvent bénéficier d’un traitement par créatine, à prendre par voie orale plusieurs fois par jour, permettant de restaurer le stock de créatine dans le muscle et le cerveau. Dans certains cas, ce traitement a permis la régression ou la non-apparition des symptômes de la maladie.
Chez les patients ayant un déficit en transporteur de la créatine, le traitement par créatine n’est pas efficace, puisque celle-ci ne peut pas entrer dans le cerveau et dans le muscle faute de la protéine transporteur.
Dans le déficit en GAMT, certaines équipes médicales peuvent proposer des traitements complémentaires tels qu’un régime limité en protéines ou un traitement par ornithine, limitant tous les deux la formation du composé toxique guanidinoacetate.

Un traitement antiépileptique est souvent indispensable, ainsi que des médicaments antidystoniques, destinés à améliorer le contrôle des mouvements.

Pour quelques enfants, ces prises médicamenteuses résumeront le traitement. Cependant, le plus souvent, les enfants nécessitent également des rééducations qui amélioreront considérablement leur qualité de vie et leur degré d’indépendance : kinésithérapie, psychomotricité et orthophonie en particulier. Ces prises en charge pourront par exemple être assurés au sein d’un CAMSP ou d’un SESSAD.

Conséquences sur la vie scolaire

Les enfants porteurs d’un déficit de la synthèse de la créatine ont une capacité d’apprendre et de progresser, pour certains au même rythme que les autres enfants. Il est donc important pour ces enfants d’être accueillis et scolarisés avec tous les dispositifs nécessaires à leur réussite.

L’intensité et la nature des difficultés pouvant être très différentes d’un enfant à un autre, une évaluation multidisciplinaire (neurologue pédiatre, kinésithérapeute, psychomotricien, psychologue, éducatrice spécialisée, etc.) préalable permettra la mise en place d’une aide « sur-mesure ».

Pour les enfants scolarisés en milieu ordinaire, l’élaboration d’unprojet personnalisé de scolarisation (PPS) est souvent nécessaire pour préciser les aménagements à mettre en place (voir §8). Pour les enfants qui présentent des difficultés intellectuelles plus importantes, des dispositifs d’inclusion scolaire du type CLIS ou ULIS pourront être envisagés. Enfin, les enfants ayant les difficultés motrices et/ou intellectuelles les plus sévères pourront nécessiter une orientation spécialisée vers un établissement de type IME, EMP ou IMPro.

Lorsque des prises médicamenteuses sont nécessaires pendant le temps scolaires, elles doivent être formalisées dans le cadre d’unProjet d’Accueil Individualisé (PAI).

Quand faire attention ?

En cas de crise convulsive, il convient, si l’enfant chute, de freiner sa chute puis d’attendre la fin des convulsions en évitant que l’enfant ne se blesse avec les objets alentours. À la fin de la crise, il sera possible de l’allonger sur le côté en Position Latérale de Sécurité (PLS), couché sur le côté, tête tournée. Il est rare qu’il y ait des médicaments à administrer (sauf cas particulier prévu dans le PAI ou le PPS) car la crise cesse généralement d’elle-même au bout de quelques secondes ou minutes. Devant toute crise qui se prolonge au-delà de 15 minutes, il faut appeler les secours (SAMU ou pompiers) pour une hospitalisation en urgence afin de stopper cette crise avec des médicaments intraveineux.
L’enfant peut présenter une période de somnolence ou de confusion après la crise (phase post-critique) qui peut parfois durer plusieurs minutes. À ce moment-là, la crise d’épilepsie est finie et il faut aider le jeune à « retrouver ses esprits », le rassurer en lui expliquant ce qui vient de se passer. Cette phase post-critique n’a aucun caractère de gravité.


Lors des récréations ou de déplacements à l’extérieur, l’équilibre précaire expose certains élèves à des risques de chutes qui peuvent être préjudiciables : les marches sur de longues distances, sur des terrains accidentés ou peu accessibles peuvent se révéler être des difficultés supplémentaires.


Les troubles du comportement de certains enfants porteurs d’un déficit de la synthèse de la créatine pourraient les mettre en danger que ce soit en rapport avec une réponse inadaptée à une situation dangereuse, ou en rapport avec une auto-agressivité.

L’éducation physique et sportive est recommandée en prenant compte des difficultés de l’enfant. Cependant il conviendra d’interdire tout activité physique comportant un danger en cas de crise convulsive (accrobranche, plongée sous-marine...). Lorsque l’épilepsie est équilibrée et sur avis médical, l’élève peut aller à la piscine avec la classe sous réserve d’avoir averti le responsable.
Certaines activités physiques peuvent être également inappropriées (par exemple la marche prolongée chez un enfant ayant un déficit musculaire, ou la marche sur terrain accidenté en cas de trouble de l’équilibre).

Comment améliorer la vie scolaire des enfants malades ?

Un projet personnalisé de scolarisé (PPS) ou un plan d’accueil individualisé (PAI) est le plus souvent indispensable afin d’adapter la scolarisation aux capacités et difficultés spécifiques de l’enfant.

1. Les aménagements matériels
Si l’enfant a une atteinte musculaire importante, il est mieux, si possible, de prévoir une classe en rez-de-chaussée ou facilement accessible. Certains enfants peuvent nécessiter un double jeu de livre ou l’usage d’un ordinateur. Prévoir un double jeux de livres permet de limiter la fatigabilité de l’enfant.

2. Les aides humaines : un(e) auxiliaire de vie scolaire peut souvent être utile et demandée en cas de troubles du comportement et/ou de troubles des apprentissages et/ou de troubles moteurs ; elle permet d’accompagner de façon individualisée l’enfant – par exemple pour une aide aux repas ou à l’habillage, ou pour lui proposer des exercices adaptés, en lien étroit avec l’enseignant-.

3. L’aménagement du temps scolaire tiendra compte :
- de la lenteur et de la fatigabilité éventuelles de l’enfant : temps supplémentaire pour les examens ou réduction du nombre d’exercices demandés pour un même temps imparti...;
- du besoin de stimulation intellectuelle ;
- des déficits partiels de l’élève (mémoire, langage, praxies) et de ses compétences ;
- des diverses rééducations nécessaires (kinésithérapie, orthophoniste etc.), examens et consultations médicales. 

L'avenir

Cette maladie ayant été décrite récemment, peu de choses sont connues sur le devenir à l’âge adulte ; par ailleurs le traitement par créatine semble être d’autant plus efficace qu’il est débuté précocement.
Il semble que les situations à l’âge adulte sont extrêmement variées en fonction du degré de handicap. Certains élèves mènent une scolarité quasi-normale et les difficultés sont plus musculaires. La plupart des personnes bénéficient d’un emploi protégé alors que d’autres, enfin, n’ont pas les capacités physiques ou intellectuelles pour assurer un travail et prolongent leur scolarité dans un institut spécialisé.
Affichage des articles dont le libellé est Génétique. Afficher tous les articles

Porphyrie - "mordus par vampires"

PorphyriePoint de départ

La porphyrie est une maladie héréditaire due à un problème de synthèse de l'hémoglobine, la protéine des globules rouges du sang et qui sert à fixer l'oxygène. C'est une maladie rare qui atteint une personne sur 50.000. Elle se transmet de génération en génération sur le mode dominant, et le gène atteint se trouve sur les autosomes. En clair cela veut dire que la maladie se retrouve à chaque génération et qu'il suffit que l'un des parents ait la maladie pour qu'elle risque de se transmettre aux enfants dans 50% des cas. Le trouble est l'accumulation de porphyrines dans le sang par incapacité à mener à son terme la dégradation de l'hémoglobine.
Les porphyries sont un groupe de troubles de la voie de biosynthèse de l’hème présentant des symptômes neuroviscéraux, des lésions cutanées ou les deux. Toutes les porphyries proviennent d’un déficit partiel d’une des enzymes de la biosynthèse de l’hème (figure 1) et, excepté pour la porphyrie cutanée tardive, sont pour la plupart des maladies héréditaires monogéniques de transmission autosomique dominante. Le diagnostic clinico-biologique des porphyries nécessite l’identification des profils uniques de la surproduction des précurseurs de l’hème résultant de chaque déficit enzymatique.
Figure 1 : biosynthèse de l’hème et porphyries associées.

                        porphyries hépatiques        
               porphyries érythropoïétiques                       
Toutes les porphyries autosomiques dominantes montrent une pénétrance clinique incomplète. La majorité (90% parmi les familles suivant les dernières estimations) de ceux ayant hérité d’une porphyrie reste asymptomatique durant toute leur vie mais on ne peut prédire quels individus entrent dans cette catégorie. Les termes latent ou présymptomatiques sont utilisés pour décrire les individus, quelque soit leur âge, n’ayant jamais eu de symptômes de porphyrie bien que présentant la mutation familiale. Le terme rémission est utilisé pour décrire les individus chez qui les symptômes de la porphyrie ont été résolus.

Porphyries aigües

  • Porphyrie aigüe intermittente
  • Porphyrie variegata
  • Coproporphyrie héréditaire
  • Porphyrie déficiente en δ aminolevulinate déshydrase
Les porphyries hépatiques aigües: la Porphyrie aigüe Intermittente (PAI), la Porphyie Variegata (PV) et la Coproporphyrie Héréditaire(CH)) sont caractérisées par des crises neuroviscérales aigües épisodiques qui peuvent exceptionnellement être fatales. Les crises aigües sont très rares avant la puberté, elles débutent habituellement entre 15 et 35 ans, principalement chez la femme. La majorité des patients ont une ou quelques crises, suivies par une rémission complète mais des crises récurrentes, qui peuvent parfois être liées au cycle menstruel chez la femme, apparaissent dans moins de 10% des cas. Les crises sont souvent déclenchées par les médicaments, l’alcool, les facteurs endocrinens, les infections ou les restrictions caloriques (jeûne).
La PAI est la plus fréquente des porphyries aigües. Sa prévalence est estimée à 1/10 000 en Europe(*).Les crises neuroviscérales sont les principales manifestations cliniques, les lésions cutanées n’apparaissant jamais. Elle est due au déficit partiel en activité de la PBGD responsable d’une accumulation de précurseurs.
Environ 60% des patients atteints de PV présentent seulement des lésions cutanées, 20% des crises neuroviscérales sans signe cutané et 20% les deux simultanément. La PV a une prévalence d’environ un tiers par rapport à la PAI dans la majorité des pays européens.
La CH est la moins commune des porphyries aigües. La majorité des patients présentent des crises aigües accompagnées dans 30% des cas de lésions cutanées. Les lésions cutanées seules sont rares dans la CH.

Cette PHA, ou porphyrie de Doss, est rarissime. Seulement sept patients ont été diagnostiqués en Europe depuis sa description en 1979. Tous ont développé des crises aigües neuroviscérales, parfois dès l’enfance, avec/ou des neuropathies périphériques.

Porphyries non aigües

  • Porphyrie cutanée tardive
  • Porphyrie érythropoïétique congénitale
  • Protoporphyrie érythropoïétique
  • Protoporphyrie érythropoïétique dominante liée à l’X
La PCT est une porphyrie cutanée (peau fragile, bulleuse, hypertrichose, pigmentation) qui peut être acquise (type I, 80% des cas) ou héritée (type II, 20% des cas) de façon autosomique avec une faible pénétrance. La majorité des patients ont des dommages sous-jacents des cellules hépatiques avec une surcharge en fer, très fortement associée avec l’alcool, l’hépatite C et les mutations du gène de l’hémochromatose (HFE).
La PEC est une affection autosomique récessive rare. Plus de 200 cas ont été diagnostiqués en Europe (*). La majorité des patients ont les symptômes peu après la naissance et ont une sévère photosensibilité, une érythrodontie et une anémie hémolytique. La greffe de moëlle osseuse est le seul traitement efficace.
La PPE est une maladie autosomique dominante avec une faible pénétrance. Sa prévalence est estimée à 9/10 000 en Europe(*). Chez la plupart des patients, l’expression clinique nécessite une co-transmission d’un allèle faible présent dans environ 10% de la population. C’est la seule porphyrie présentant une photosensibilité aigüe sans fragilité cutanée ni bulles, commençant dès la petite enfance. Les complications hépatiques, dûes à l’accumulation de protoporphyrines dans les hépatocytes, se produisent dans moins de 2% des cas.
La PPEDLX est une maladie dominante liée à l’X. Les signes cliniques sont exactement les mêmes que ceux observés avec la PPE.

Autres porphyries

Des variants rares des porphyries autosomiques dominantes surviennent dans lesquels des mutations dans les gènes du HMBS (PAI homozygotes), du CPO (harderoporphyrie et CH homzygote), de l’UROD (porphyrie hépatoérythropoïétique) ou de la PPOX (porphyrie variegata homozygote) ont été identifiés dans les deux allèles. Ils entraînent des symptômes dès la petite enfance et la majorité est plus sévère que chez leur équivalent hétérozygote.

Les signes

  • Les protoporphyries : petites réactions de la peau à type de rougeurs ou d'éruption, à la suite de l'exposition au soleil.
  • La porphyrie intermittente aiguë : douleurs abdominales violentes survenant par crises à l'âge adulte avec crampes, faiblesses musculaires, urines rouges. Tous ces problèmes sont activés par la prise de certains médicaments comme les barbituriques, la pilule, la phénylhydantoïne et les sulfamides. Une liste de médicaments interdits est fournie par le médecin qui suit une personne atteinte de porphyrie.
  • Porphyrie mixte : les troubles cutanés sont alors des bulles lors de l'exposition au soleil.
  • Maladie de Günther : c'est une porphyrie qui se transmet de façon récessive (elle peut sauter des générations) problèmes de peau au soleil, coloration rouge des dents, anémie hémolytique .

Traitement

Le dosage des porphyrines dans les urines montre son élévation. Éviter le soleil et les médicaments déclenchant les crises est une obligation. Quant au traitement spécifique, il n'est pas évident : on peut proposer la prise de glucose en cas de crise.

Une prédisposition génétique favoriserait le zona


Une prédisposition génétique favoriserait le zona

D'après une nouvelle étude, certains individus auraient une vulnérabilité génétique qui les prédisposeraient à attraper un zona, une maladie virale qui se caractérise par une éruption cutanée douloureuse et foudroyante.

Le zona tend à se transmettre dans les familles, ce qui indique que ces individus pourraient avoir une vulnérabilité génétique supérieure à cette maladie virale qui se caractérise par une éruption cutanée douloureuse et foudroyante, d’après ce que des chercheurs ont indiqué lundi.


Ces chercheurs ont étudié 1027 individus traités à la clinique de Houston entre 1992 et 2005, dont la moitié avaient un zona et l’autre moitié avaient des maladies de la peau autres qu’un zona.

Les personnes souffrant d’un zona étaient environ quatre fois plus susceptibles que les autres d’avoir eu un membre proche de leur famille aussi atteint par la maladie. Dans l’ensemble, 39.3% des patients souffrant d’un zona avaient un parent proche souffrant également de la maladie, alors que 10,5% des patients n’ayant pas de zona mais une autre maladie de la peau avaient un parent proche souffrant du zona.


Le zona est une dermatose virale fréquente, due au même virus que la varicelle.

L'affection se complique essentiellement de douleurs qui peuvent devenir chroniques et invalidantes.


Le zona est une maladie virale due à une réactivation du virus varicelle-zona ou VZV, pour Varicella Zoster Virus, appartenant à la famille des herpes virus, qui est le virus responsable de la varicelle.


Le zona est plus souvent marqué par des douleurs, pouvant même se montrer invalidantes dans les territoires atteints (territoire radiculaire), même après la guérison : on parle alors de douleurs post zostériennes, qui sont à classer dans les douleurs de type neurologique (douleur de désafférentation). Les douleurs sont aussi décrites comme une sensation de brûlure.


Les lésions apparaissent par poussées successives, mais limitées au territoire sensitif touché (topographie radiculaire dans le territoire du ganglion sensitif où la réactivation du virus s'est produite) : il en résulte ainsi des lésions d'âges différents, mélangeant ainsi des microvésicules, vésicules et pustules avec des croûtes sur des placards érythémateux. Ces vésicules ont des parois flasques et se remplissent d'un liquide purulent. Les croûtes tombent au bout de sept jours.


Les médecins ont cherché à savoir pourquoi certains individus attrapaient un zona et d’autres non. Ces découvertes pourraient permettre d’apporter quelques réponses.


« Vingt pour cent des individus développent un zona et 80% ne l’attrapent pas, quel que soit leur âge ou leur durée de vie » a déclaré le  Dr. Stephen Tyring de l’Université du Texas, un des chercheurs qui a participé à l’étude.


« Nous pouvons nous demander ce qu’ont ces 20% de différent. Il semble que la prédisposition familiale, qui peut se traduire par une fragilité génétique, soit un facteur significatif » a indiqué Stephen Tyring.


« Depuis que nous avons un vaccin pour prévenir le zona, nous pouvons demander à ceux qui ont eu un parent proche infecté de se faire vacciner » a indiqué Stephen Tyring.

L’étude a été publiée dans le journal Archives of Dermatology

La phénylcétonurie (PKU)

La Phénylcétonurie est une maladie autosomique récessive et fait partie des maladies métaboliques congénitales (« ou erreurs innées du métabolisme des acides aminés ») qui sont des maladies orphelines.
La phénylcétonurie a été décrite pour la première fois en 1934 par le Docteur Norvégien AsbjØrn FØlling, mais ce n’est que 20 ans plus tard, en 1954, que le Professeur Horst Bickel évoque la mise en place d’un régime pauvre en phénylalanine.
Il faudra attendre 1962, pour que le Docteur Robert Guthrie, mette au point le dépistage…
« La phénylcétonurie est une maladie héréditaire du métabolisme, caractérisée par un déficit en phénylalanine hydroxylase (PAH) »
La PAH est une enzyme nécessaire à la transformation de la phénylalanine (PHE) en tyrosine (TYR), cette transformation contribuant au maintien du bon état de santé (structure de l’organisme…).
En absence de PAH, la phénylalanine s’accumule de façon physiopathologique dans le corps humain.

Qu’est-ce que la phénylalanine ?

La phénylalanine est un des 8 acides aminés essentiels (AAE), qui ne peuvent être fabriqués par l’organisme. Incapable de les synthétiser, ils doivent être apportés par l’alimentation. La phénylalanine est donc consommée chaque jour, par des millions de personnes, on en trouve par exemple dans l’aspartame (ingrédient utilisé en substitution du sucre dans certains produits dits « allégés »).
En cas de défaillance ou de non-présence de la PAH, le taux plasmatique de phénylalanine (ou la phénylalaninémie) grimpe et dérègle le bon fonctionnement de l’organisme (pour 2% des cas, le problème vient du cofacteur de la PAH).
L’augmentation de la phénylalaninémie est responsable de la toxicité et de la symptomatologie caractérisée par des troubles neurologiques graves.
En parallèle, une hypopigmentation des phanères (ongles, peau très pâle…) se révèle être un très bon indicateur de cette pathologie.

Quand parler de phénylcétonurie ?

La phénylcétonurie est admise lorsque : le taux de phénylalanine > 20 mg/dl (1200µmol/l)
« Mais moi, à 10 mg, je suis phénylcétonurique ou pas ? »

Classification

Elle est faite en fonction de l’activité résiduelle de l’enzyme et du taux de phénylalanine dans le sang :
  • PCU typique ou classique (activité <1%), taux > 20 mg/dl (1200µmol/l)
  • PCU atypique ou modérée (activité 1-5%), taux entre 10mg/dl (600µmol/l) et 20mg/dl
  • Hyperphénylalaninémie (activité >5%), taux < 10mg / dl : il faut impérativement informer la famille (pour surveiller et ainsi protéger les générations futures) mais un régime alimentaire strict n’est pas mis en place.

Fréquence de la phénylcétonurie

La phénylcétonurie est une maladie autosomique récessive et fait partie des maladies orphelines rares. En France, un enfant sur 17 000 naît avec cette pathologie (NIH, 2006 ). En Europe, cette valeur oscille entre 1/4 000 et 1/40 000. Les Américains semblent beaucoup plus touchés car la prévalence est d’un enfant sur 10 000 à un sur 15 000.

Nécessité de prise en charge

La phénylcétonurie est, parmi les maladies métaboliques, celle qui possède la plus forte prévalence.
Bien qu’étant une maladie rare, il est aujourd’hui indispensable de prendre en charge les patients phénylcétonuriques et ce dès un test positif.

Alimentation chez l’enfant

Pour le nouveau-né dépisté, le but majeur de la prise en charge est de diminuer sa concentration sanguine en PHE de façon acceptable. Une alimentation lactée en très faible dose, complémentée de produits sans PHE apportant le reste des nutriments de l’organisme, est donc indispensable à un bon épanouissement. L’évolution des quantités de PHE consommées est très surveillée suivant les besoins de chacun.

Quand arrêter le régime ?

Pendant la croissance, il est conseillé de faire perdurer ce régime pour le bien-être du malade.
Certains spécialistes recommandent même de le poursuivre tout au long de la vie.
En complément du régime, des mesures du taux de PHE dans le sang sont effectuées. Ces tests permettent, si besoin, des ajustements du régime.
Jusqu’à 4 ans, les tests ont lieu toutes les semaines. Les taux deviennent alors plus stables et les tests s’espacent dans le temps.
« Des tests tout au long de la vie ? »

Phénylcétonurie et grossesse

Il est reconnu que les nouveaux nés de mères phénylcétonuriques non traitées présentent un retard mental, une microcéphalie ou des malformations diverses.
Grâce à la reprise d’un régime strict dès la période pré-conceptionnelle et durant toute la grossesse, le bébé naîtra tout à fait normalement.
Le régime est identique à celui réalisé pendant la petite enfance.
Vers la 25ème semaine de grossesse, la tolérance maternelle en PHE augmente car le fœtus a développé son activité PAH hépatique, ce qui permet d’élargir le régime.

Phénylcétonurie et autorité de santé

Toutes les maladies métaboliques (y compris la phénylcétonurie) sont prises en charge à 100% par la sécurité sociale.
Les produits hypoprotidiques et les mélanges d’acides aminés pour le traitement de la phénylcétonurie sont dispensés par l’Agence Générale des Equipements et des Produits de Santé (AGEPS). Voir notre boutique.
Voir ci-après tableau de nos produits avec les codes AGEPS.

Un moyen simple de détection

Un enfant phénylcétonurique n’a pas de symptômes particuliers à la naissance. Avant les années 1960, il était donc impossible de savoir lorsqu’un enfant naissait, s’il était atteint ou non par cette pathologie.
Au cours de ces années 60, les premiers dépistages ont été réalisés aux Etats-Unis par le Docteur Robert Guthrie.
Maladie curable, le but du dépistage est donc de prédire la maladie et de permettre très rapidement (au 10ième jour de vie) la mise en place d’un régime contrôlé en phénylalanine.
En France, ce dépistage est systématique depuis 1975 et le test de Guthrie est pratiqué au 3ème jour de vie.

Le test de Guthrie

Grâce à ce test, aujourd’hui en France, une cinquantaine de cas sont décelés chaque année.
Très simple à effectuer, il s’agit simplement de prélever quelques gouttes de sang du talon ou du doigt du bébé et des les recueillir sur du papier buvard.
L’échantillon est alors envoyé dans un laboratoire d’analyse. Test bactériologique, la présence de phénylalanine dans le sang va permettre la prolifération de bactéries sur une gélose (boîte de gel) sur laquelle elles ne se développent pas en temps normal. Une gamme étalon peut alors permettre une analyse quantitative.

Pourquoi dépister ?

« Retard mental, troubles du comportement, épilepsie, psychoses… »
Les troubles associées à la toxicité de la phénylalanine sont nombreux. D’une façon générale, la phénylcétonurie est responsable d’un retard mental important. De nombreuses dérives d’origine cérébrale sont alors possibles : épilepsie, psychoses...
Non dépistés, les phénylcétonuriques ont un teint très pâle. En effet, la phénylalanine n’est pas convertie en tyrosine. Or, la tyrosine rentre dans le processus de fabrication de la mélanine, un pigment qui confère la coloration brunâtre à la peau, la teinte des cheveux et des yeux. De plus, l’excédent de phénylalanine est changé en phénylcétones qui sont excrétés dans les urines. Ces phénylcétones sont responsables de l’odeur particulière de la sueur et de l’urine des enfants atteints de phénylcétonurie. Ils sont aussi à l’origine du nom de cette pathologie.

Que faire en cas de phénylcétonurie avérée ?

Le seul moyen d’éviter les troubles neurologiques associés à une phénylcétonurie est de se soumettre à un régime strict. Ce régime doit, pour être efficace, commencer dès le début de vie (juste après le dépistage).
Bien sûr, la phénylalanine est un acide aminé essentiel ce qui signifie qu’un apport minimum est nécessaire et même obligatoire. Cependant, une valeur saine chez le sujet sain constituera une valeur pathologique pour la personne présentant une déficience enzymatique.
« On parle pour les phénylcétonuriques de tolérance. »
La tolérance individuelle est l’adaptation en fonction de l’activité résiduelle de l’enzyme et de la croissance :
0.6 mois : 150 à 250mg PHE / J (assurer un apport minimum au début)
6 mois – 5 ans : 250 à 350mg PHE / J
5 ans – adolescence : augmenter la quantité quotidienne progressivement
Pour les phénylcétonuriques, il faut maintenir une phénylalaninémie entre 2 et 5mg/dl (120 à 300 µmol/l).

Principes du régime

  • Limiter les apports en PHE en couvrant les besoins minimums par les aliments naturels (fruits et légumes) : système de part : 1 part = 20mg de PHE. A chaque part correspond un poids de fruit ou légume, selon le nombre de parts autorisées par jour, il faut choisir dans une liste les aliments.
  • Supplémenter avec un mélange d’acides aminés sans PHE, afin d’apporter tous les autres acides aminés, les vitamines, les minéraux et oligo éléments nécessaires à la croissance (voir PhenylAde)
  • Contrôler l’apport énergétique pour que celui-ci soit normal et adapté aux besoins de l’enfant : adjonction d’aliments uniquement lipidiques ou glucidiques et : ou de produits hypoprotidiques (voir boutique)
  • Aliments strictement interdits : viandes, poissons, charcuterie, légumes et fruits secs, céréales et dérivés, aspartam.

Existe-t-il des traitements autres que le régime pour la phénylcétonurie?

  • La thérapie génique est au stade de l’expérimentation animale.
  • La BH4 (cofacteur indispensable à la réaction d’hydroxylation de la PHE en TYR) peut être une solution alternative au régime uniquement pour les patients sensibles à la BH4 (et pas chez la femme enceinte).

Déficit en créatine

Qu'est-ce que le déficit en biosynthèse de la créatine ?

La créatine est une molécule qui permet aux cellules cérébrales et musculaires de se constituer une réserve d’énergie. Le déficit en créatine, ou plus précisément le déficit de la biosynthèse de la créatine, regroupe les 3 maladies qui font que la créatine n’est pas présente en quantité suffisante au niveau cérébral et musculaire. Les symptômes communs à ces maladies sont des difficultés intellectuelles, un retard de langage, une épilepsie, souvent associés à d’autres troubles neurologiques non spécifiques comme une dyspraxie ou des troubles du langage et à une atteinte musculaire de sévérité variable. Un traitement spécifique du déficit par supplémentation en créatine n’est possible que dans 2 de ces 3 maladies, permettant de faire régresser en partie les symptômes.

Pourquoi ?

La créatine est une molécule permettant de stocker de l’énergie au niveau des cellules cérébrales et musculaires. Elle est naturellement produite par le corps humain dans le foie. La maladie fut décrite la première fois en 2001 lorsqu’une quantité anormalement basse de créatine fut retrouvée dans le cerveau de certains patients.

Le déficit en créatine, ou plus précisément le déficit de la biosynthèse de la créatine, regroupe 3 maladies qui provoquent une carence en créatine, et donc en énergie, au niveau cérébral et musculaire. Deux enzymes sont en effet nécessaires pour fabriquer la créatine dans le foie : l’arginine glycine amidinotransférase (AGAT) et la guanidinoacétate méthyltransférase (GAMT); le déficit en l'une de ces enzymes (absente ou fonctionnellement anormale) aboutit à un déficit en créatine. Enfin, la créatine passe dans le sang et rentre dans le cerveau et les muscles en utilisant un transporteur : le transporteur de la créatine (CRTR), qui lui-même peut être défaillant. Les mécanismes plus fins qui expliquent précisément les symptômes de la maladie ne sont pas bien connus, mais résulteraient à la fois de la carence en énergie dans le cerveau et le muscle mais également de l’accumulation anormale, dans ces mêmes organes, de guanidinoacétate, composé toxique produit en grande quantité lorsque la synthèse de la créatine est déficiente.

Quels symptômes et quelles conséquences ?

Ces trois maladies ont un commun des difficultés intellectuelles , une épilepsie et un retard de langage ; leur sévérité peut varier grandement d’un enfant à l’autre.

Ainsi, les difficultés intellectuelles peuvent être modérées chez certains et d’autres fois très sévères ; elles affectent notamment la mémoire et les capacités de raisonnement.
Si l’enfant a une épilepsie, les conséquences en sont variables selon le ou les types d’épilepsie et selon l’efficacité du traitement. (voir fiche Épilepsie).
Les conséquences du déficit en créatine au niveau des muscles sont également variables. Certains enfants n’ont aucun problème moteur. Pour d’autres, l’atteinte motrice peut être responsable d’une fatigabilité, d’une lenteur, voire de troubles de la marche (équilibre précaire, marche difficile) pouvant aller jusqu’à nécessiter l’utilisation d’un fauteuil roulant.

D’autres symptômes sont plus spécifiques de tel ou tel déficit :

1. Dans le déficit en transporteur de la créatinine : le retard de langage semble lié à un problème de coordination motrice de la parole (= dyspraxie motrice, voir fiche Dyspraxie), à des troubles de la phonétique et à des difficultés pour dénommer les images alors que le vocabulaire semble bon. Les enfants sont sociables, bien qu’ils puissent être irritables et/ou présenter des crises d’agitation Les filles ont habituellement des symptômes moins prononcés que les garçons ; certaines peuvent avoir uniquement des problèmes d’apprentissage et des troubles du comportement. Une faiblesse musculaire et une constipation sont les signes de l’atteinte musculaire dans cette maladie.

2. Dans le déficit en AGAT : outre des difficultés intellectuelles, une épilepsie et un retard de langage, les enfants peuvent avoir un comportement proche de celui d’un enfant autiste.

3. Dans le déficit en GAMT : il peut également y avoir des troubles du comportement pouvant ressembler à un autisme. L’enfant peut être agressif envers lui-même en s’infligeant des blessures. La moitié des patients présentent aussi des troubles neurologiques comme une faiblesse musculaire et/ou des mouvements anormaux (tremblements, problème de coordination des mouvements y compris pour la parole, dystonie).


Quelques chiffres

Ce groupe de maladie fut décrit la première fois en 2001. La prévalence et l’incidence de ces maladies ne sont de ce fait pas bien connues.
Selon certaines études, le déficit en transporteur de la créatine pourrait toucher 2% des garçons et ainsi être une cause majeure de retard psychomoteur, alors que pour les déficits en GAMT et en AGAT seuls quelques cas ont été rapportés dans le monde.


Traitement

Les enfants ayant un déficit en GAMT ou en AGAT peuvent bénéficier d’un traitement par créatine, à prendre par voie orale plusieurs fois par jour, permettant de restaurer le stock de créatine dans le muscle et le cerveau. Dans certains cas, ce traitement a permis la régression ou la non-apparition des symptômes de la maladie.
Chez les patients ayant un déficit en transporteur de la créatine, le traitement par créatine n’est pas efficace, puisque celle-ci ne peut pas entrer dans le cerveau et dans le muscle faute de la protéine transporteur.
Dans le déficit en GAMT, certaines équipes médicales peuvent proposer des traitements complémentaires tels qu’un régime limité en protéines ou un traitement par ornithine, limitant tous les deux la formation du composé toxique guanidinoacetate.

Un traitement antiépileptique est souvent indispensable, ainsi que des médicaments antidystoniques, destinés à améliorer le contrôle des mouvements.

Pour quelques enfants, ces prises médicamenteuses résumeront le traitement. Cependant, le plus souvent, les enfants nécessitent également des rééducations qui amélioreront considérablement leur qualité de vie et leur degré d’indépendance : kinésithérapie, psychomotricité et orthophonie en particulier. Ces prises en charge pourront par exemple être assurés au sein d’un CAMSP ou d’un SESSAD.

Conséquences sur la vie scolaire

Les enfants porteurs d’un déficit de la synthèse de la créatine ont une capacité d’apprendre et de progresser, pour certains au même rythme que les autres enfants. Il est donc important pour ces enfants d’être accueillis et scolarisés avec tous les dispositifs nécessaires à leur réussite.

L’intensité et la nature des difficultés pouvant être très différentes d’un enfant à un autre, une évaluation multidisciplinaire (neurologue pédiatre, kinésithérapeute, psychomotricien, psychologue, éducatrice spécialisée, etc.) préalable permettra la mise en place d’une aide « sur-mesure ».

Pour les enfants scolarisés en milieu ordinaire, l’élaboration d’unprojet personnalisé de scolarisation (PPS) est souvent nécessaire pour préciser les aménagements à mettre en place (voir §8). Pour les enfants qui présentent des difficultés intellectuelles plus importantes, des dispositifs d’inclusion scolaire du type CLIS ou ULIS pourront être envisagés. Enfin, les enfants ayant les difficultés motrices et/ou intellectuelles les plus sévères pourront nécessiter une orientation spécialisée vers un établissement de type IME, EMP ou IMPro.

Lorsque des prises médicamenteuses sont nécessaires pendant le temps scolaires, elles doivent être formalisées dans le cadre d’unProjet d’Accueil Individualisé (PAI).

Quand faire attention ?

En cas de crise convulsive, il convient, si l’enfant chute, de freiner sa chute puis d’attendre la fin des convulsions en évitant que l’enfant ne se blesse avec les objets alentours. À la fin de la crise, il sera possible de l’allonger sur le côté en Position Latérale de Sécurité (PLS), couché sur le côté, tête tournée. Il est rare qu’il y ait des médicaments à administrer (sauf cas particulier prévu dans le PAI ou le PPS) car la crise cesse généralement d’elle-même au bout de quelques secondes ou minutes. Devant toute crise qui se prolonge au-delà de 15 minutes, il faut appeler les secours (SAMU ou pompiers) pour une hospitalisation en urgence afin de stopper cette crise avec des médicaments intraveineux.
L’enfant peut présenter une période de somnolence ou de confusion après la crise (phase post-critique) qui peut parfois durer plusieurs minutes. À ce moment-là, la crise d’épilepsie est finie et il faut aider le jeune à « retrouver ses esprits », le rassurer en lui expliquant ce qui vient de se passer. Cette phase post-critique n’a aucun caractère de gravité.


Lors des récréations ou de déplacements à l’extérieur, l’équilibre précaire expose certains élèves à des risques de chutes qui peuvent être préjudiciables : les marches sur de longues distances, sur des terrains accidentés ou peu accessibles peuvent se révéler être des difficultés supplémentaires.


Les troubles du comportement de certains enfants porteurs d’un déficit de la synthèse de la créatine pourraient les mettre en danger que ce soit en rapport avec une réponse inadaptée à une situation dangereuse, ou en rapport avec une auto-agressivité.

L’éducation physique et sportive est recommandée en prenant compte des difficultés de l’enfant. Cependant il conviendra d’interdire tout activité physique comportant un danger en cas de crise convulsive (accrobranche, plongée sous-marine...). Lorsque l’épilepsie est équilibrée et sur avis médical, l’élève peut aller à la piscine avec la classe sous réserve d’avoir averti le responsable.
Certaines activités physiques peuvent être également inappropriées (par exemple la marche prolongée chez un enfant ayant un déficit musculaire, ou la marche sur terrain accidenté en cas de trouble de l’équilibre).

Comment améliorer la vie scolaire des enfants malades ?

Un projet personnalisé de scolarisé (PPS) ou un plan d’accueil individualisé (PAI) est le plus souvent indispensable afin d’adapter la scolarisation aux capacités et difficultés spécifiques de l’enfant.

1. Les aménagements matériels
Si l’enfant a une atteinte musculaire importante, il est mieux, si possible, de prévoir une classe en rez-de-chaussée ou facilement accessible. Certains enfants peuvent nécessiter un double jeu de livre ou l’usage d’un ordinateur. Prévoir un double jeux de livres permet de limiter la fatigabilité de l’enfant.

2. Les aides humaines : un(e) auxiliaire de vie scolaire peut souvent être utile et demandée en cas de troubles du comportement et/ou de troubles des apprentissages et/ou de troubles moteurs ; elle permet d’accompagner de façon individualisée l’enfant – par exemple pour une aide aux repas ou à l’habillage, ou pour lui proposer des exercices adaptés, en lien étroit avec l’enseignant-.

3. L’aménagement du temps scolaire tiendra compte :
- de la lenteur et de la fatigabilité éventuelles de l’enfant : temps supplémentaire pour les examens ou réduction du nombre d’exercices demandés pour un même temps imparti...;
- du besoin de stimulation intellectuelle ;
- des déficits partiels de l’élève (mémoire, langage, praxies) et de ses compétences ;
- des diverses rééducations nécessaires (kinésithérapie, orthophoniste etc.), examens et consultations médicales. 

L'avenir

Cette maladie ayant été décrite récemment, peu de choses sont connues sur le devenir à l’âge adulte ; par ailleurs le traitement par créatine semble être d’autant plus efficace qu’il est débuté précocement.
Il semble que les situations à l’âge adulte sont extrêmement variées en fonction du degré de handicap. Certains élèves mènent une scolarité quasi-normale et les difficultés sont plus musculaires. La plupart des personnes bénéficient d’un emploi protégé alors que d’autres, enfin, n’ont pas les capacités physiques ou intellectuelles pour assurer un travail et prolongent leur scolarité dans un institut spécialisé.

Concerts

VenueKings.com

Find Tickets for The Eagles at VenueKings.com! The Best Event Tickets in the Nation!

Get Fleetwood Mac Concert Tickets at VenueKings.com!